虎斑乌贼(Sepia pharaonis)是一种热带经济头足类动物,广泛分布于印度-西太平洋海域。该物种具有体型大、生长周期短、肉质细嫩、营养价值高及抗病能力强等特点,经济价值较高[1-3]。当前,在多重人为压力的驱动下,印度-西太平洋海域虎斑乌贼的捕捞量持续下降,已成为亟待关注的问题。市场需求激增与高速中层拖网捕捞技术的广泛应用,加剧了过度捕捞现象,使捕捞量超出可持续阈值——这一趋势在印度马哈拉施特拉邦海岸、波斯湾及阿曼海等区域尤为突出[4-5]。多项研究结果表明,虎斑乌贼的年捕捞量已超过最大可持续产量(MSY),迫切需要缩减捕捞船队规模、降低捕捞强度及扩大养殖规模以保护该物种资源。更严峻的是,阿拉伯海东部海域对集鱼装置(FADs)的无节制使用,导致虎斑乌贼产卵群体生物量从2008年的17 862 t骤降至2013年的1 467 t。此外,幼体及繁殖个体的过度捕捞,加之沿岸产卵栖息地的退化,进一步破坏了该物种的种群补充机制。这表明当前亟需应对上述威胁,以保障虎斑乌贼的物种存续。目前,作为其分布区内的重要经济物种[6],虎斑乌贼已实现人工养殖,然而,其冷冻饵料转化率仅为38.36%±2.37%,且虎斑乌贼对冷冻饵料的偏好度较低[7]。在此背景下,研发虎斑乌贼人工养殖技术并推动其产业化发展,已成为海洋生物资源可持续利用的关键任务。
肠道微生物群是动物肠道内由数万亿种不同微生物构成的复杂且重要的生态系统,对宿主健康具有深远影响[8]。近期研究表明,在水生动物中,肠道微生物群不仅参与宿主的消化、吸收、生长、发育及代谢平衡过程[8-11],还在维持免疫稳态与整体健康方面发挥关键作用[12],这一特性对于虎斑乌贼的环境适应及健康养殖具有重要意义。水生生物肠道微生物群的多样性主要受饲料添加剂[10,13]、饮食类型[14-15]、生长阶段[16-17]及环境条件[18]等因素影响,目前,针对野生与养殖鱼类肠道微生物群的研究已较为广泛[19-24],但聚焦虎斑乌贼的相关研究仍较为匮乏。现有关于虎斑乌贼的研究主要集中于其繁殖生物学[1-3]及人工繁育与规模化养殖技术[6-7]领域。人工环境与野生环境之间的显著差异,给虎斑乌贼人工养殖中的适应性能调控带来了巨大挑战,但其潜在机制尚不明确,这严重制约了虎斑乌贼养殖业的发展。
微生态学研究的终极目标在于阐明生物对环境尤其是人工养殖环境的适应规律,而肠道微生物群落结构分析正是揭示这种适应机制的关键科技突破口。本研究中采用高通量16S rRNA基因测序技术,对野生与养殖虎斑乌贼的肠道微生物群进行比较分析,通过解析二者肠道微生物菌群的差异,结合db-RDA(基于距离的冗余分析)明确环境因子对群落结构的驱动作用,阐明微生物群落结构如何驱动其对自然生境与人工养殖环境的适应,进而为人工养殖技术优化提供理论依据,同时为头足类动物微生态学研究提供基础数据。
1 材料与方法
1.1 材料
野生虎斑乌贼捕捞自琼州海峡,该海域是野生虎斑乌贼的典型栖息地。琼州海峡的关键水质因子存在季节性变化:雨季时,平均水温、pH值及盐度(SAL)分别为30.52 ℃、8.23、31.83;旱季时,平均水温、pH值及盐度分别为24.78 ℃、8.15、31.64[25]。氨氮为0.012 mg/L,亚硝酸氮为0.002 mg/L[26]。本研究中针对性优化采样策略以保障代表性:野生虎斑乌贼捕捞自琼州海峡典型栖息地,该海域是其天然分布核心区域,且涵盖雨季与旱季的水质动态变化特征,能够全面反映自然生境下的菌群本底状态。养殖组虎斑乌贼的孵化与培育工作在广东省粤西海鲜资源可持续利用工程技术研究中心开展,孵化用水取自东海岛对虾育苗场的天然海水,经沉淀、砂滤及强氯消毒处理后循环使用。孵化与培育期间的水质参数如下:水温为23 ℃~26 ℃、pH值为7.8~8.2、氨氮为(0.15±0.05)mg/L、亚硝酸盐氮为(0.044±0.005)mg/L、溶解氧为(7.63±0.15)mg/L、盐度为28.47±0.45。从孵化开始至试验结束,养殖组虎斑乌贼的饵料包括成体卤虫(Artemia salina)、凡纳滨对虾(Litopenaeus vannamei)幼体、冷冻虾皮、冰鲜少鳞鱵(Hemiramphus lutkei)、冰鲜康氏小公鱼(Stolephorus commersonnii)及冰鲜短吻鲾(Leiognathus berbis)。每日投喂3次(08:00、12:00、18:00),投喂量以饱食为度,投喂1 h后清除残饵。养殖环境参数(水温、盐度、pH等)严格遵循《虎斑乌贼人工育苗技术规范》(DB3302/T189—2019),饲料类型与投喂模式统一且贴合规模化养殖实际,可代表人工养殖环境的菌群特征。养殖群体经6个月培育后,与捕捞自琼州海峡的野生虎斑乌贼各5只作为试验样本。为维持肠道微生物的自然状态,养殖组采样前不禁食。样本采集前,使用5%海水稀释乙醇溶液麻醉虎斑乌贼,测量全长和体质量后立即解剖并置于液氮中速冻保存。野生个体(C组)全长为(17.28±5.72)cm,体质量为(394±19)g;养殖个体(T组)的全长为(16.00±5.00)cm,体质量为(348±65)g。通过生长纹鉴定年龄,确认两组个体处于相同生长阶段。采样操作在超净工作台内进行:用无菌剪刀解剖乌贼,取出肠道,收集肠道内容物并装入2 mL无菌冻存管中。样本立即用液氮速冻,之后转移至-80 ℃条件下保存。所有动物试验操作均严格遵循岭南师范学院的试验操作规程。
1.2 方法
1.2.1 DNA提取 采用HiPure粪便DNA提取试剂盒(广州美基生物技术有限公司),按照试剂盒说明书的操作流程,从野生组(C组)和养殖组(T组)虎斑乌贼的肠道微生物中提取DNA。利用NanoDrop微量分光光度计检测核酸OD值,以确定其纯度,最后用琼脂糖凝胶电泳法检验总DNA样本的完整性。
1.2.2 16S rRNA基因V3~V4区测序 提取肠道总DNA后,以肠道菌群DNA为模板,使用引物341F:5′CCTACGGGNGGCWGCAG 3′,806R:5′GGACTACHVGGGTATCTAAT 3′扩增细菌16S rRNA的V3~V4高变区。PCR扩增程序如下:95 ℃下预变性5 min;95 ℃下变性1 min,60 ℃下退火1 min,72 ℃下延伸1 min,共进行30个循环;最后在72 ℃下再延伸7 min。使用AMPure XP Beads对PCR产物进行纯化,送至广州基迪奥生物科技有限公司测序。
1.3 数据处理
采用Illumina测序平台获取Raw reads后,借助FASTP(版本0.18.0)剔除低质量reads,并对剩余数据进行组装操作,将reads两端进行拼接形成tag,经严格筛选过滤流程,得到Clean tags,进而获得质控后的PE Reads。基于PE Reads间的overlap关联,采用Flash软件对各对PE Reads实施拼接处理,从而生成原始拼接序列;随后,再次对Tags展开质量筛选步骤,最终获取高质量的Clean Tags。采用Usearch软件中的Usearch算法,将所有样品的全部Clean Tags按照相似度97%进行聚类以形成OTU,在此聚类过程中,采用Usearch软件的Uchime算法同步去除Tags中的嵌合体,由此得到去除嵌合体后的高质量Tags数量,即Effective Tags。在成功获得OTU后,依据Effective Tags展开OTU丰度统计工作。这些聚类后的OTU将应用于稀释曲线绘制、α-多样性解析、β-多样性探究、物种组成分析及差异分析等。
利用RDP Classifier数据库来对物种进行注释;采用QIIME(版本1.9.1)计算Chao1和Shannon指数并分析α多样性;采用R语言vegan包(版本2.5.3)进行Welch’s t检验、β多样性分析和db-RDA分析;采用KEGG Pathway数据库进行测序比对预测肠道菌群可能参与的代谢途径和功能,采用PICRUSt软件进行肠道菌群功能预测;基于Bray-curtis距离矩阵的PCoA分析两组虎斑乌贼肠道微生物群落β-多样性差异;采用Adobe Photoshop软件(2021)进行图片美化。
2 结果与分析
2.1 测序分析结果
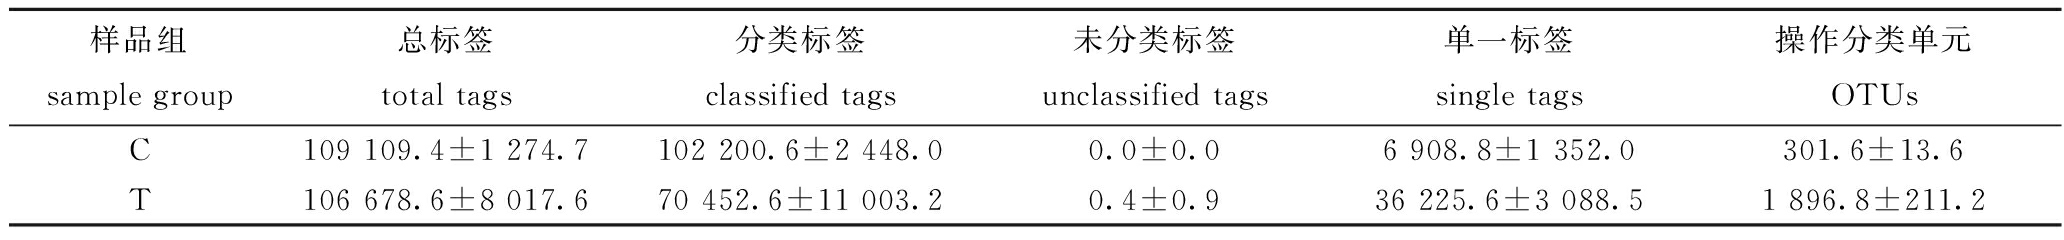
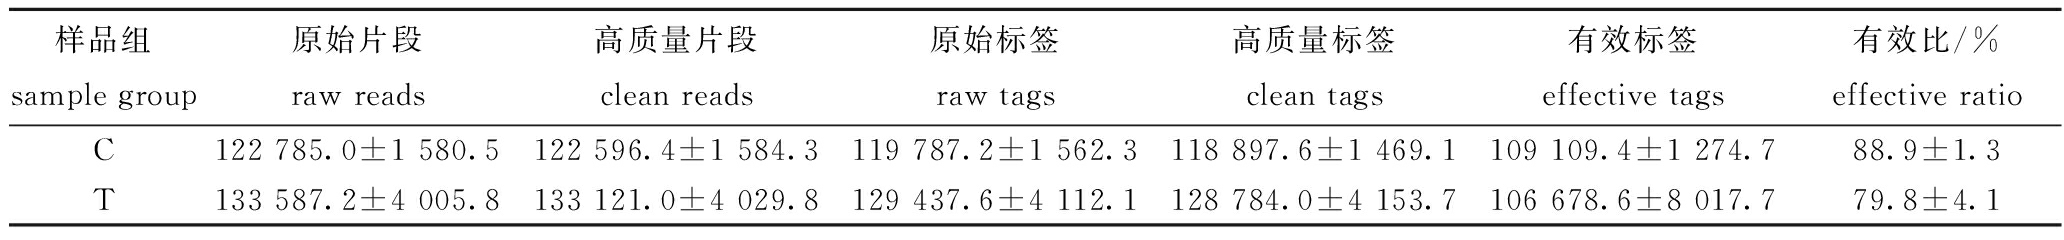
测序数据预处理与质量控制统计结果、操作分类单元(OTUs)及标签序列(Tags)统计结果分别见表1和表2。通过Illumina MiSeq测序平台(2×300 bp)共获得1 078 940条高质量16S rRNA基因序列,其中,野生虎斑乌贼(C组)样本获得545 547条序列(占比50.56%),养殖虎斑乌贼(T组)样本获得533 393条序列(占比49.44%)。按97%序列相似度进行OTU聚类后,野生组获得301.6个OTU,养殖组获得1 896.8个OTU;两组共有的OTU数量为81个,占总OTU数量(1 584个)的5.11%。基于SILVA 138数据库开展物种分类注释,共鉴定出36门93纲185目261科393属,显示出虎斑乌贼肠道微生物具有较高的分类多样性。当序列数量为4 000左右时,各个样本的曲线趋势最终趋于平缓,这表明测序数据量合理,数据能够较为全面地反映样本肠道微生物的组成特征,可满足试验分析要求(图1)。
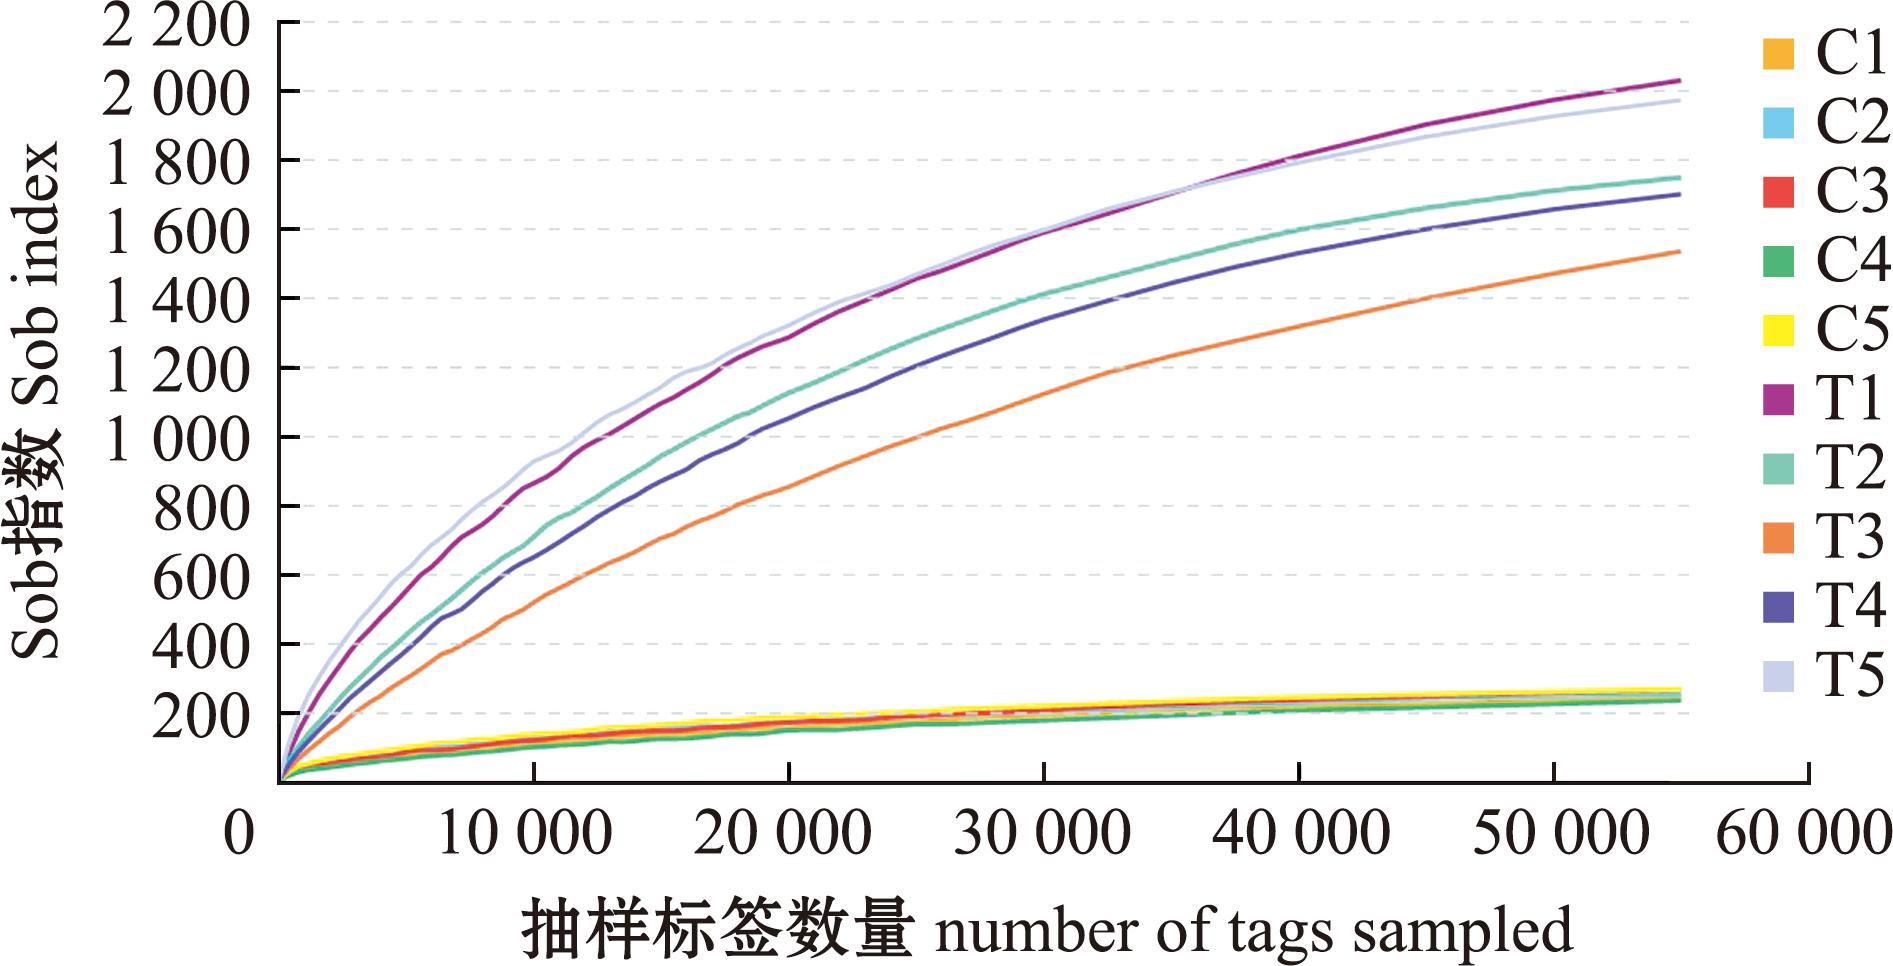
图1 野生与人工养殖虎斑乌贼肠道菌群样品稀释曲线
Fig.1 Dilution curve of intestinal flora samples of wild and cultured Sepia pharaonic
表1 数据预处理及质量控制统计
Tab.1 Statistics of data preprocessing and quality control
样品组sample group总标签total tags分类标签classified tags未分类标签unclassified tags单一标签single tags操作分类单元OTUsC109 109.4±1 274.7102 200.6±2 448.00.0±0.06 908.8±1 352.0301.6±13.6T106 678.6±8 017.670 452.6±11 003.20.4±0.936 225.6±3 088.51 896.8±211.2
表2 OTU及序列标签统计
Tab.2 Statistics of OTUs and sequence tags
样品组sample group原始片段raw reads高质量片段clean reads原始标签raw tags高质量标签clean tags有效标签effective tags有效比/%effective ratioC122 785.0±1 580.5122 596.4±1 584.3119 787.2±1 562.3118 897.6±1 469.1109 109.4±1 274.788.9±1.3T133 587.2±4 005.8133 121.0±4 029.8129 437.6±4 112.1128 784.0±4 153.7106 678.6±8 017.779.8±4.1
2.2 野生与养殖虎斑乌贼的肠道微生物群落组成
在门水平上(图2(a)),变形菌门(Proteobacteria)、厚壁菌门(Firmicutes)和拟杆菌门(Bacteroidota)是两组虎斑乌贼肠道内共有的优势菌门。它们在野生组与养殖组中的相对丰度分别为变形菌门(32.20% vs 81.29%)、厚壁菌门(13.06% vs 8.72%)、拟杆菌门(6.49% vs 2.42%);其余菌门的丰度大多低于2%。经 Welch t检验及错误发现率(FDR)校正后发现,野生组与养殖组在变形菌门、酸杆菌门(Acidobacteria)、帕特斯细菌门(Patescibacteria)、绿弯菌门(Chloroflexi)、疣微菌门(Verrucomicrobiota)、浮霉菌门(Planctomycetes)、黏球菌门(Myxococcota)、硝化螺旋菌门(Nitrospirota)和芽单胞菌门(Gemmatimonadota)的丰度上存在显著性差异(P<0.05)(图3(a))。
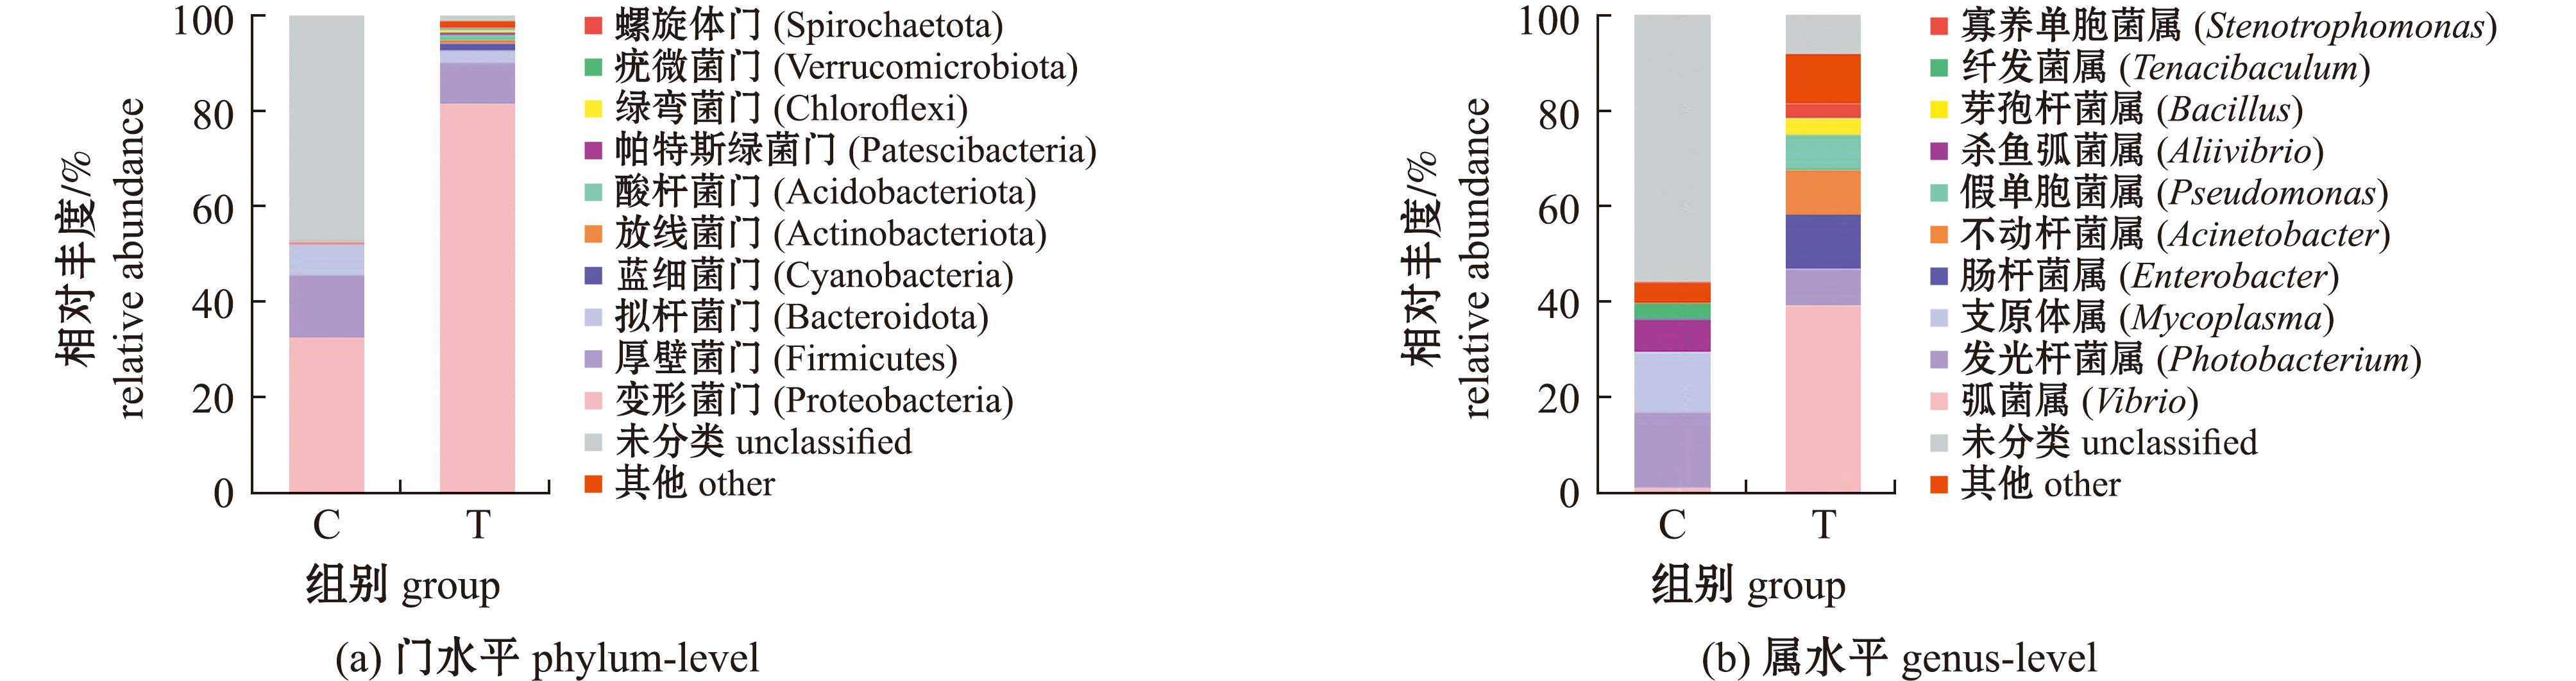
图2 野生与养殖虎斑乌贼肠道微生物在门、属水平丰度
Fig.2 Abundances of intestinal microbiota in wild and cultured Sepia pharaonis at the phylum and genus levels
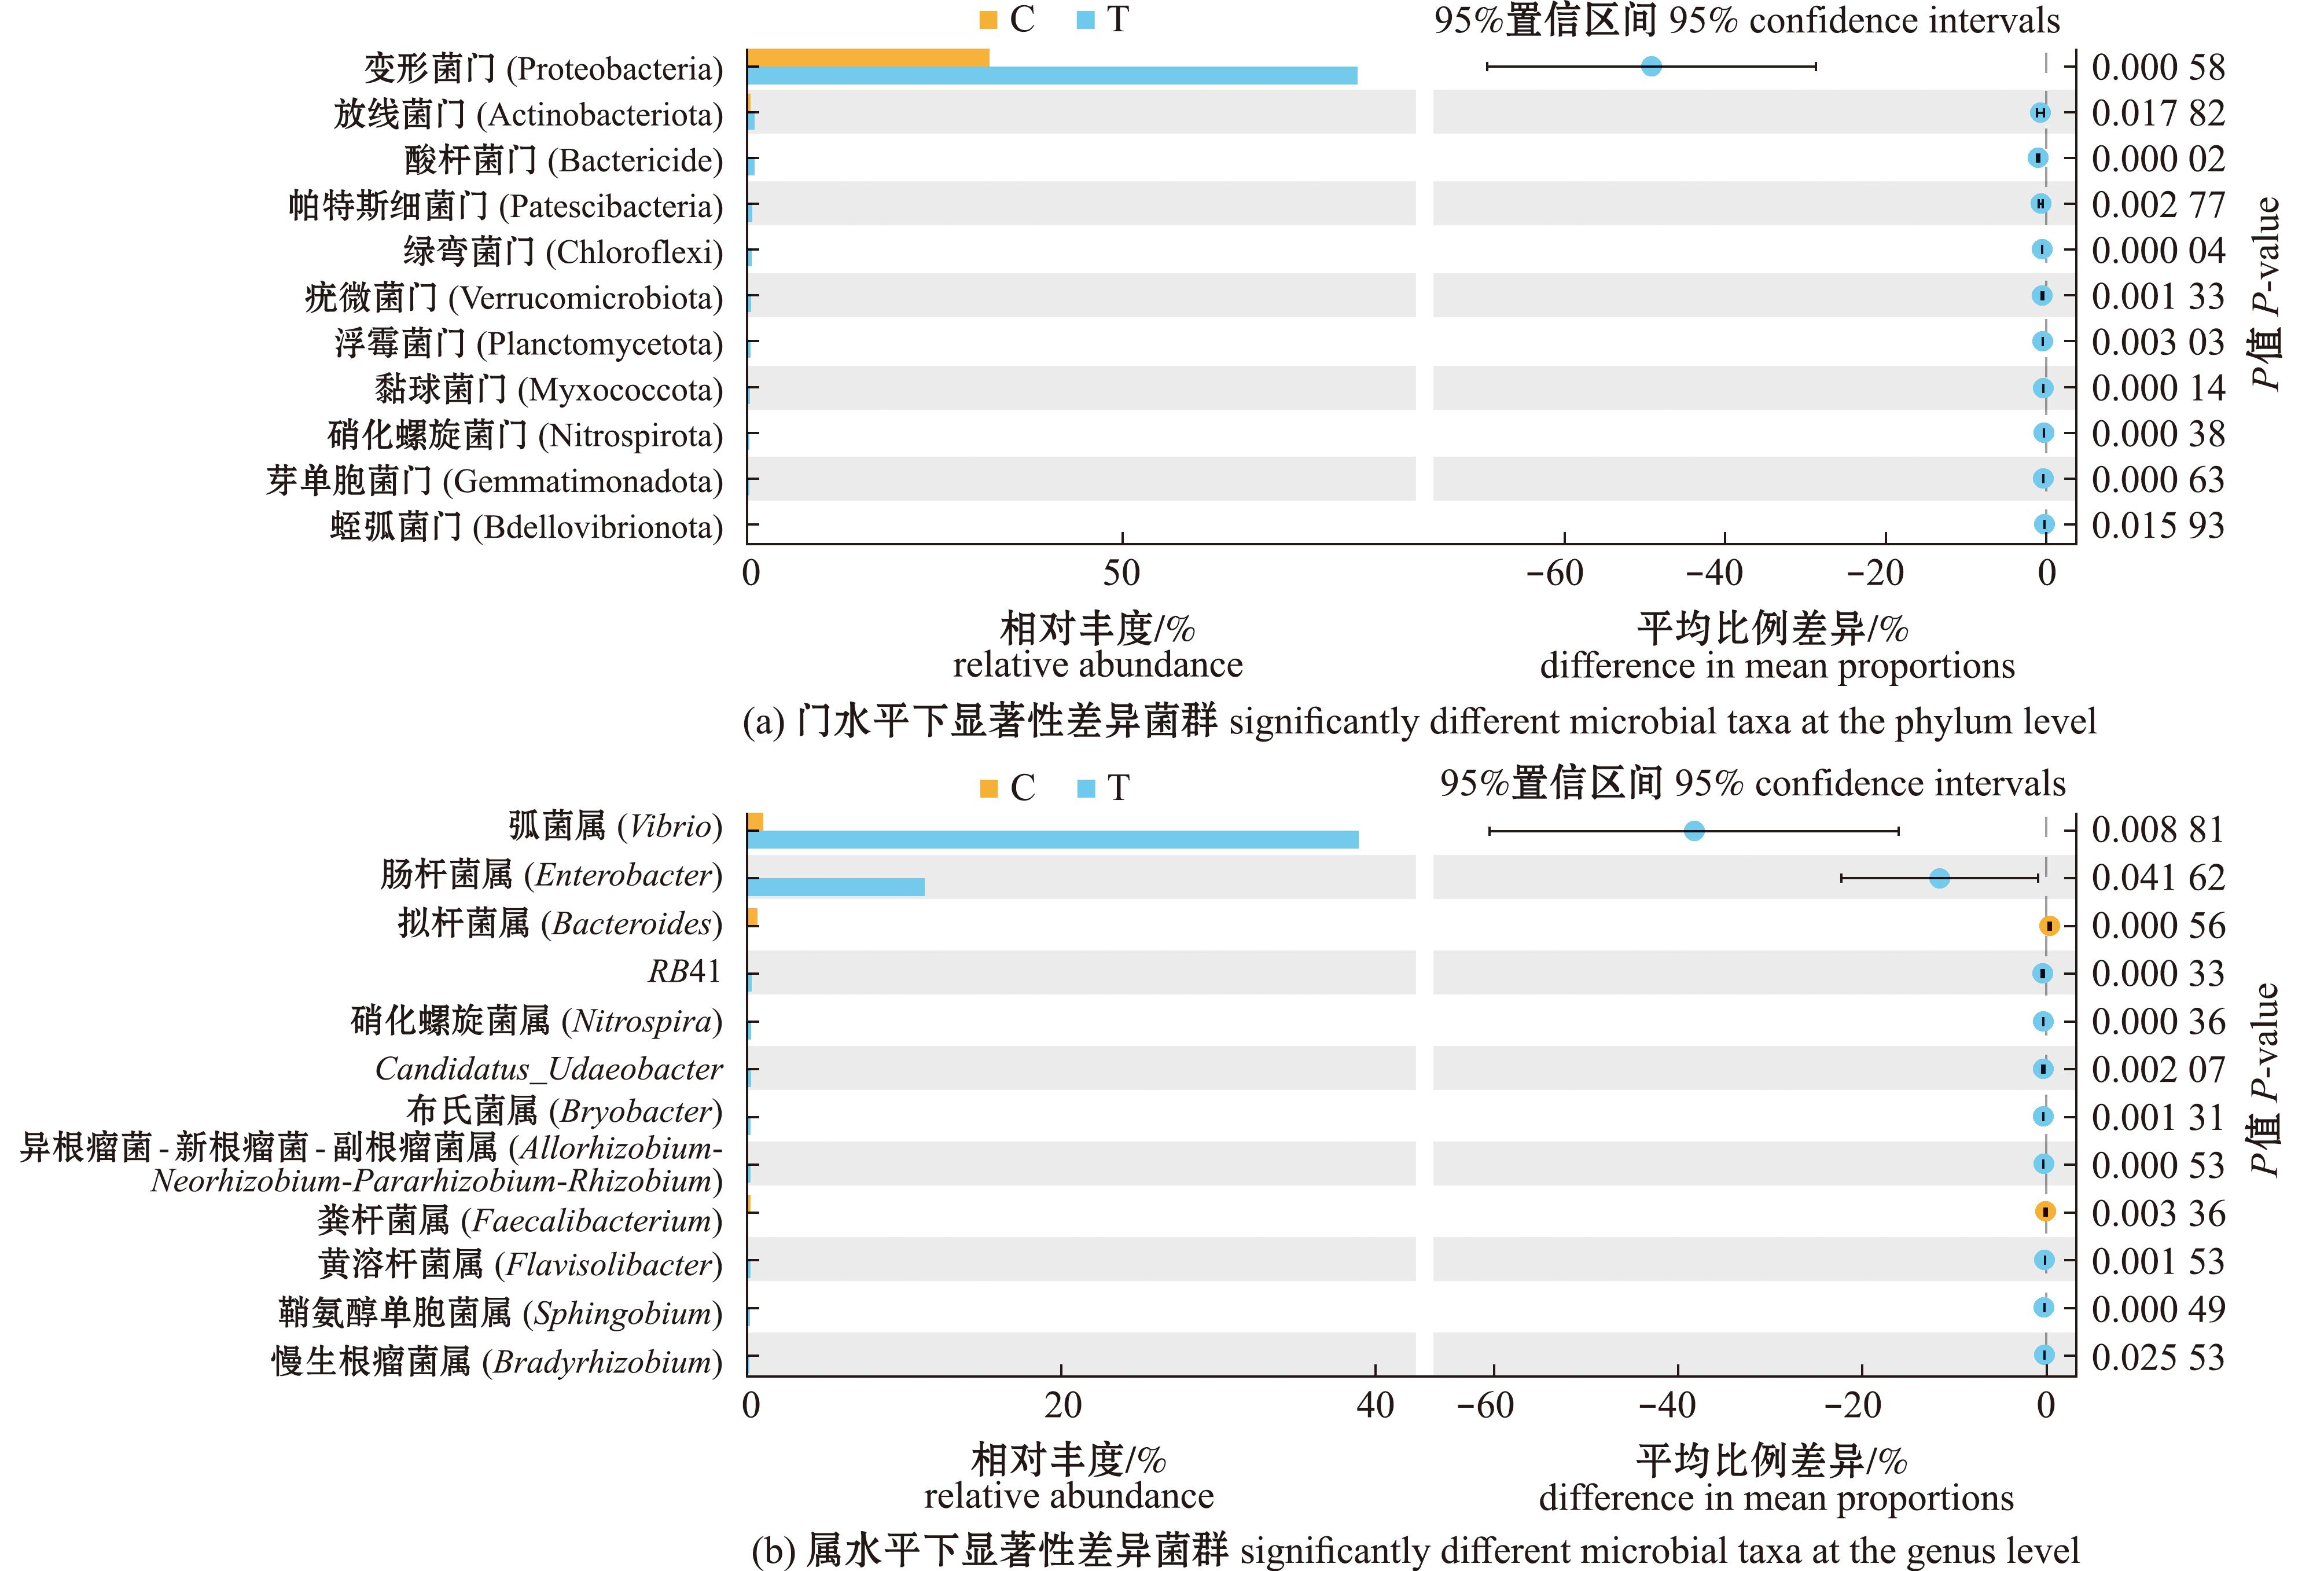
圆圈表示平均丰度差异,水平线段为置信区间;P值为通过Welch t检验判定的显著性结果,下同。Circle means the average abundance difference,and the horizontal lines represent the confidence intervals;P-value means the significance results determined by Welch’s t-test,et sequentia.
图3 野生与养殖虎斑乌贼肠道微生物在门、属水平的丰度差异分析
Fig.3 Analysis of abundance differences of intestinal microbiota in wild and cultured Sepia pharaonis at the phylum and genus levels
在属水平上(图2(b)),养殖组虎斑乌贼肠道内的优势菌属为弧菌属(Vibrio,39.08%)、肠杆菌属(Enterobacter,11.37%)和不动杆菌属(Acinetobacter,9.43%);野生组虎斑乌贼的优势菌属则为发光杆菌属(Photobacterium,15.84%)、支原体属(Mycoplasma,12.49%)和杀鱼弧菌属(Aliivibrio,6.91%)。两组样本中,包括弧菌属、拟杆菌属(Bacteroides)在内的12个菌属的丰度存在显著性差异(P<0.05)(图3(b))。
2.3 野生与养殖虎斑乌贼肠道微生物群落的差异
采用线性判别分析效应量(LEfSe)方法筛选丰度存在显著差异的分类单元,设定线性判别分析(LDA)评分阈值为4.0(图4(a))。结果显示,两组虎斑乌贼的肠道微生物在多个分类水平上均存在显著性差异。在属水平上,野生组虎斑乌贼的纤发菌属(Tenacibaculum)、厌氧绳菌属(Anaerofilum)和塞利单胞菌属(Sellimonas)丰度显著高于养殖组;反之,养殖组的肠杆菌属、弧菌属和不动杆菌属丰度更高。在更高分类水平上,野生组的黄杆菌目(Flavobacteriales)和黄杆菌科(Flavobacteriaceae)丰度显著更高,而养殖组的假单胞菌目(Pseudomonadales)和假单胞菌科(Pseudomonadaceae)丰度更高。
LEfSe分析(LDA评分>4.0)显示,野生组(C组,红色)与养殖组(T组,绿色)虎斑乌贼的肠道微生物组成存在显著性差异(图4(b))。养殖组中,γ-变形菌纲(Gammaproteobacteria)、变形菌门、弧菌属等分类单元的相对丰度显著更高(P<0.01),表明这些微生物在养殖环境下占据优势;反之,野生组中厌氧绳菌属、塞利单胞菌属、纤发菌属的丰度显著富集(P<0.01)。
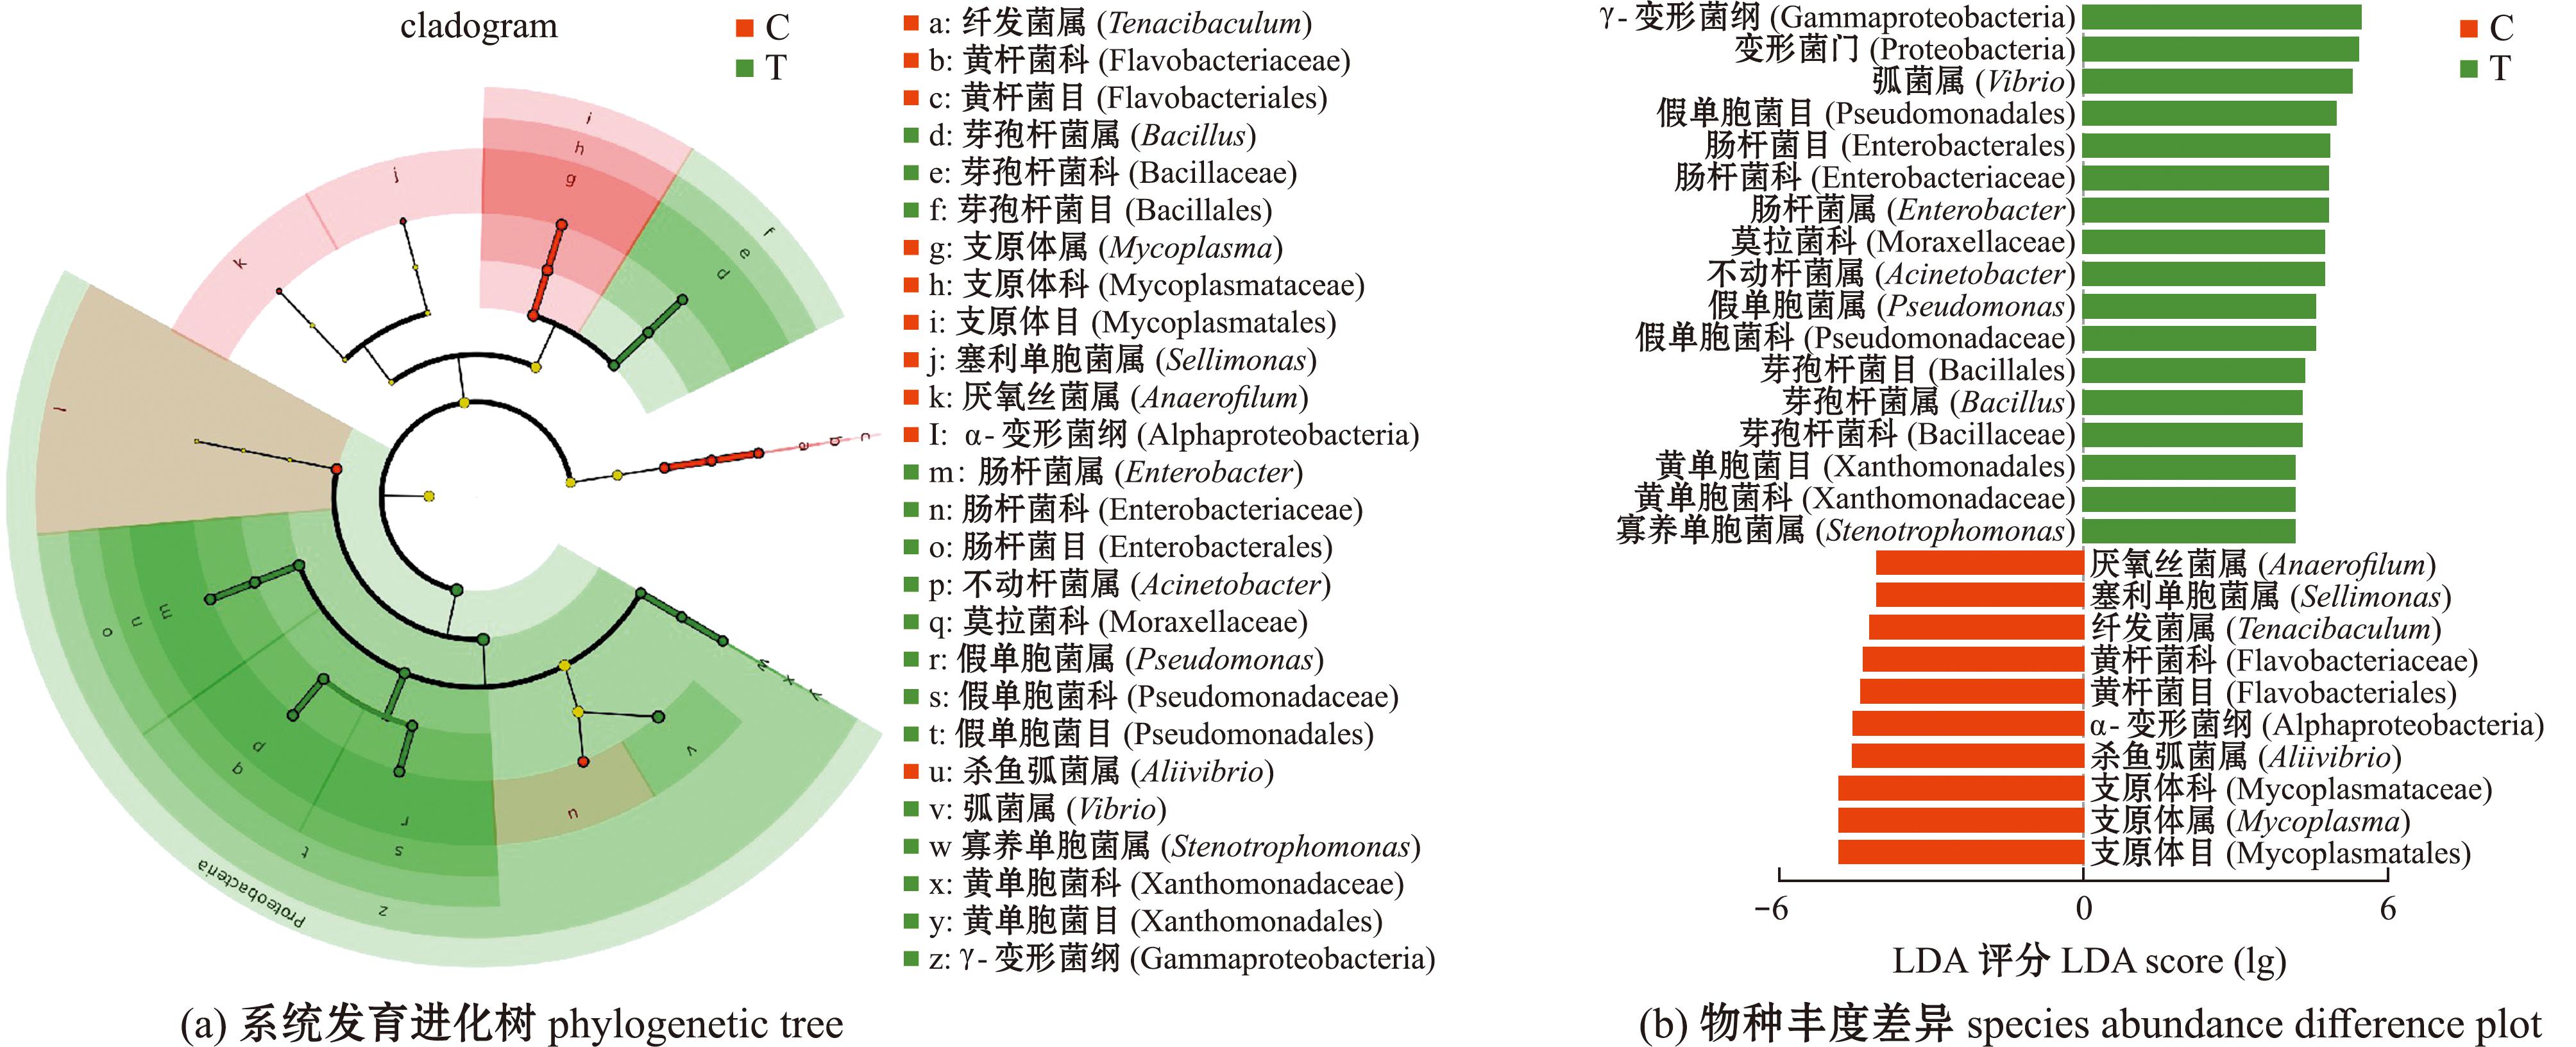
(a)由内向外的同心圆依次代表门→纲→目→科→属水平的分类单元,节点代表分类单元。(b)LDA评分(lg)代表两组间差异的效应量(评分越高,差异越显著)。
(a)the concentric circles from the inside out represent taxonomic units at the phylum→class→order→family→genus levels in sequence,and the nodes represent taxonomic units;(b)the LDA score(lg) represents the effect size of differences between the two groups(the higher the score,the more significant difference).
图4 野生与养殖虎斑乌贼肠道微生物群落的系统发育进化树及物种丰度差异
Fig.4 Phylogenetic tree and species abundance difference plot of the intestinal microbiota community in wild and cultured of Sepia pharaonis
2.4 虎斑乌贼肠道微生物的 Alpha 多样性分析
所有Alpha多样性指数在养殖组中均呈升高趋势(图5(a)~(d))。养殖组的Chao1指数(1 939.74±202.01)和ACE指数(2 017.62±206.65)极显著高于野生组(P<0.01);但两组的Shannon指数(4.02±1.29 vs 2.76±0.54)和Simpson指数(0.77±0.12 vs 0.73±0.10)无显著性差异(P>0.05)。
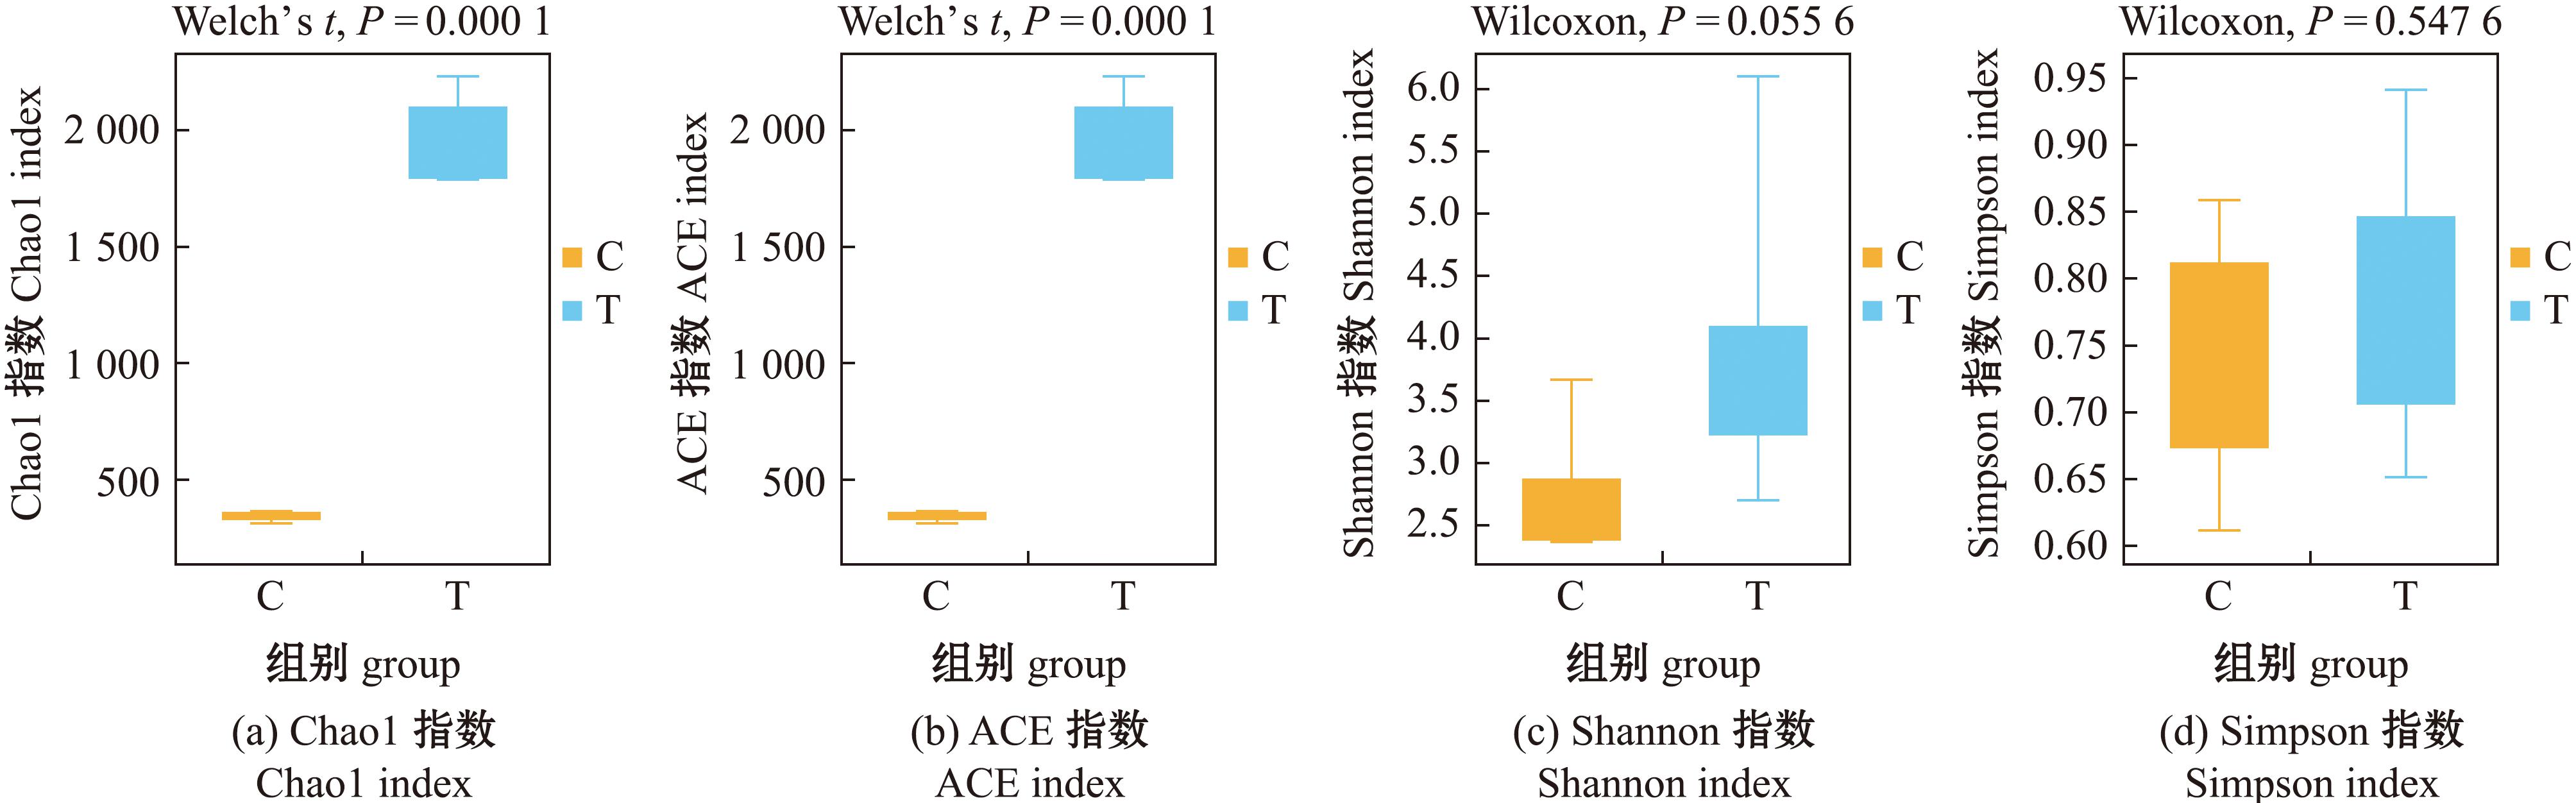
Chao1指数和ACE指数符合正态分布(P>0.05),Shannon指数和Simpson指数呈非正态分布(P<0.05),分别采用t检验和非参数检验进行分析。
Chao1 index and ACE index conformed to a normal distribution(P>0.05),while the Shannon index and Simpson index showed a non-normal distribution(P<0.05);t-test and non-parametric test were used for analysis respectively.
图5 野生与养殖虎斑乌贼肠道微生物的 Alpha 多样性分析
Fig.5 Alpha diversity analysis of the intestinal microbiota in wild and cultured Sepia pharaonis
2.5 虎斑乌贼肠道微生物的Beta多样性分析
基于布雷-柯蒂斯(Bray-Curtis)距离的主坐标分析(PCoA)显示,野生组与养殖组虎斑乌贼的肠道微生物群沿PCo1轴显著分离(解释方差:64.20%,Permanova检验P<0.001),表明栖息地差异是导致微生物群落结构变化的主要因素(图6)。
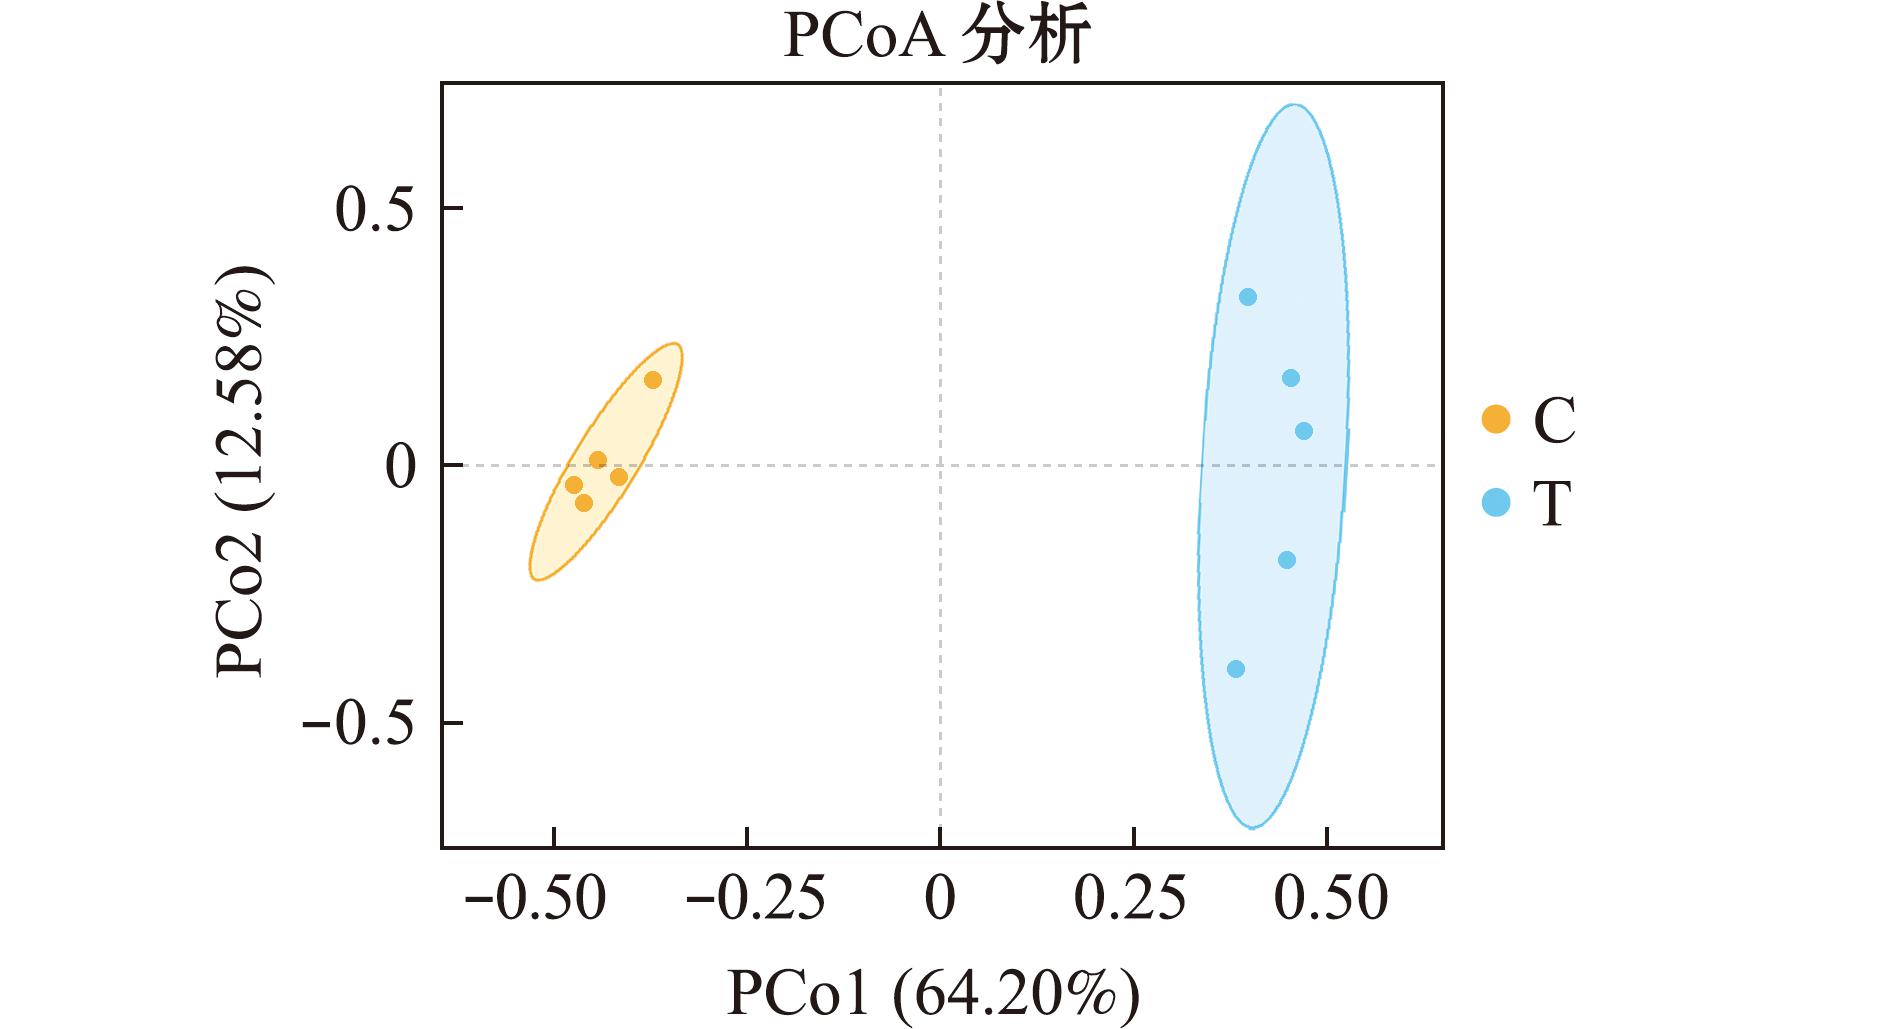
图6 野生与养殖虎斑乌贼肠道微生物的Beta多样性分析
Fig.6 Beta diversity analysis of the intestinal microbiota in wild and cultured Sepia pharaonis
2.6 基于PICRUSt2和KEGG通路的肠道微生物功能预测
通过PICRUSt2软件及KEGG通路分析虎斑乌贼肠道菌群功能可知,野生与养殖虎斑乌贼肠道微生物的代谢功能存在显著分化。在KEGG一级功能水平上,两组均以6个核心代谢类别为主,其中“代谢”(metabolism)功能丰度最高(野生组68.2% vs 养殖组72.5%),其次是“遗传信息处理”(genetic information processing)和“细胞过程”(cellular processes)。
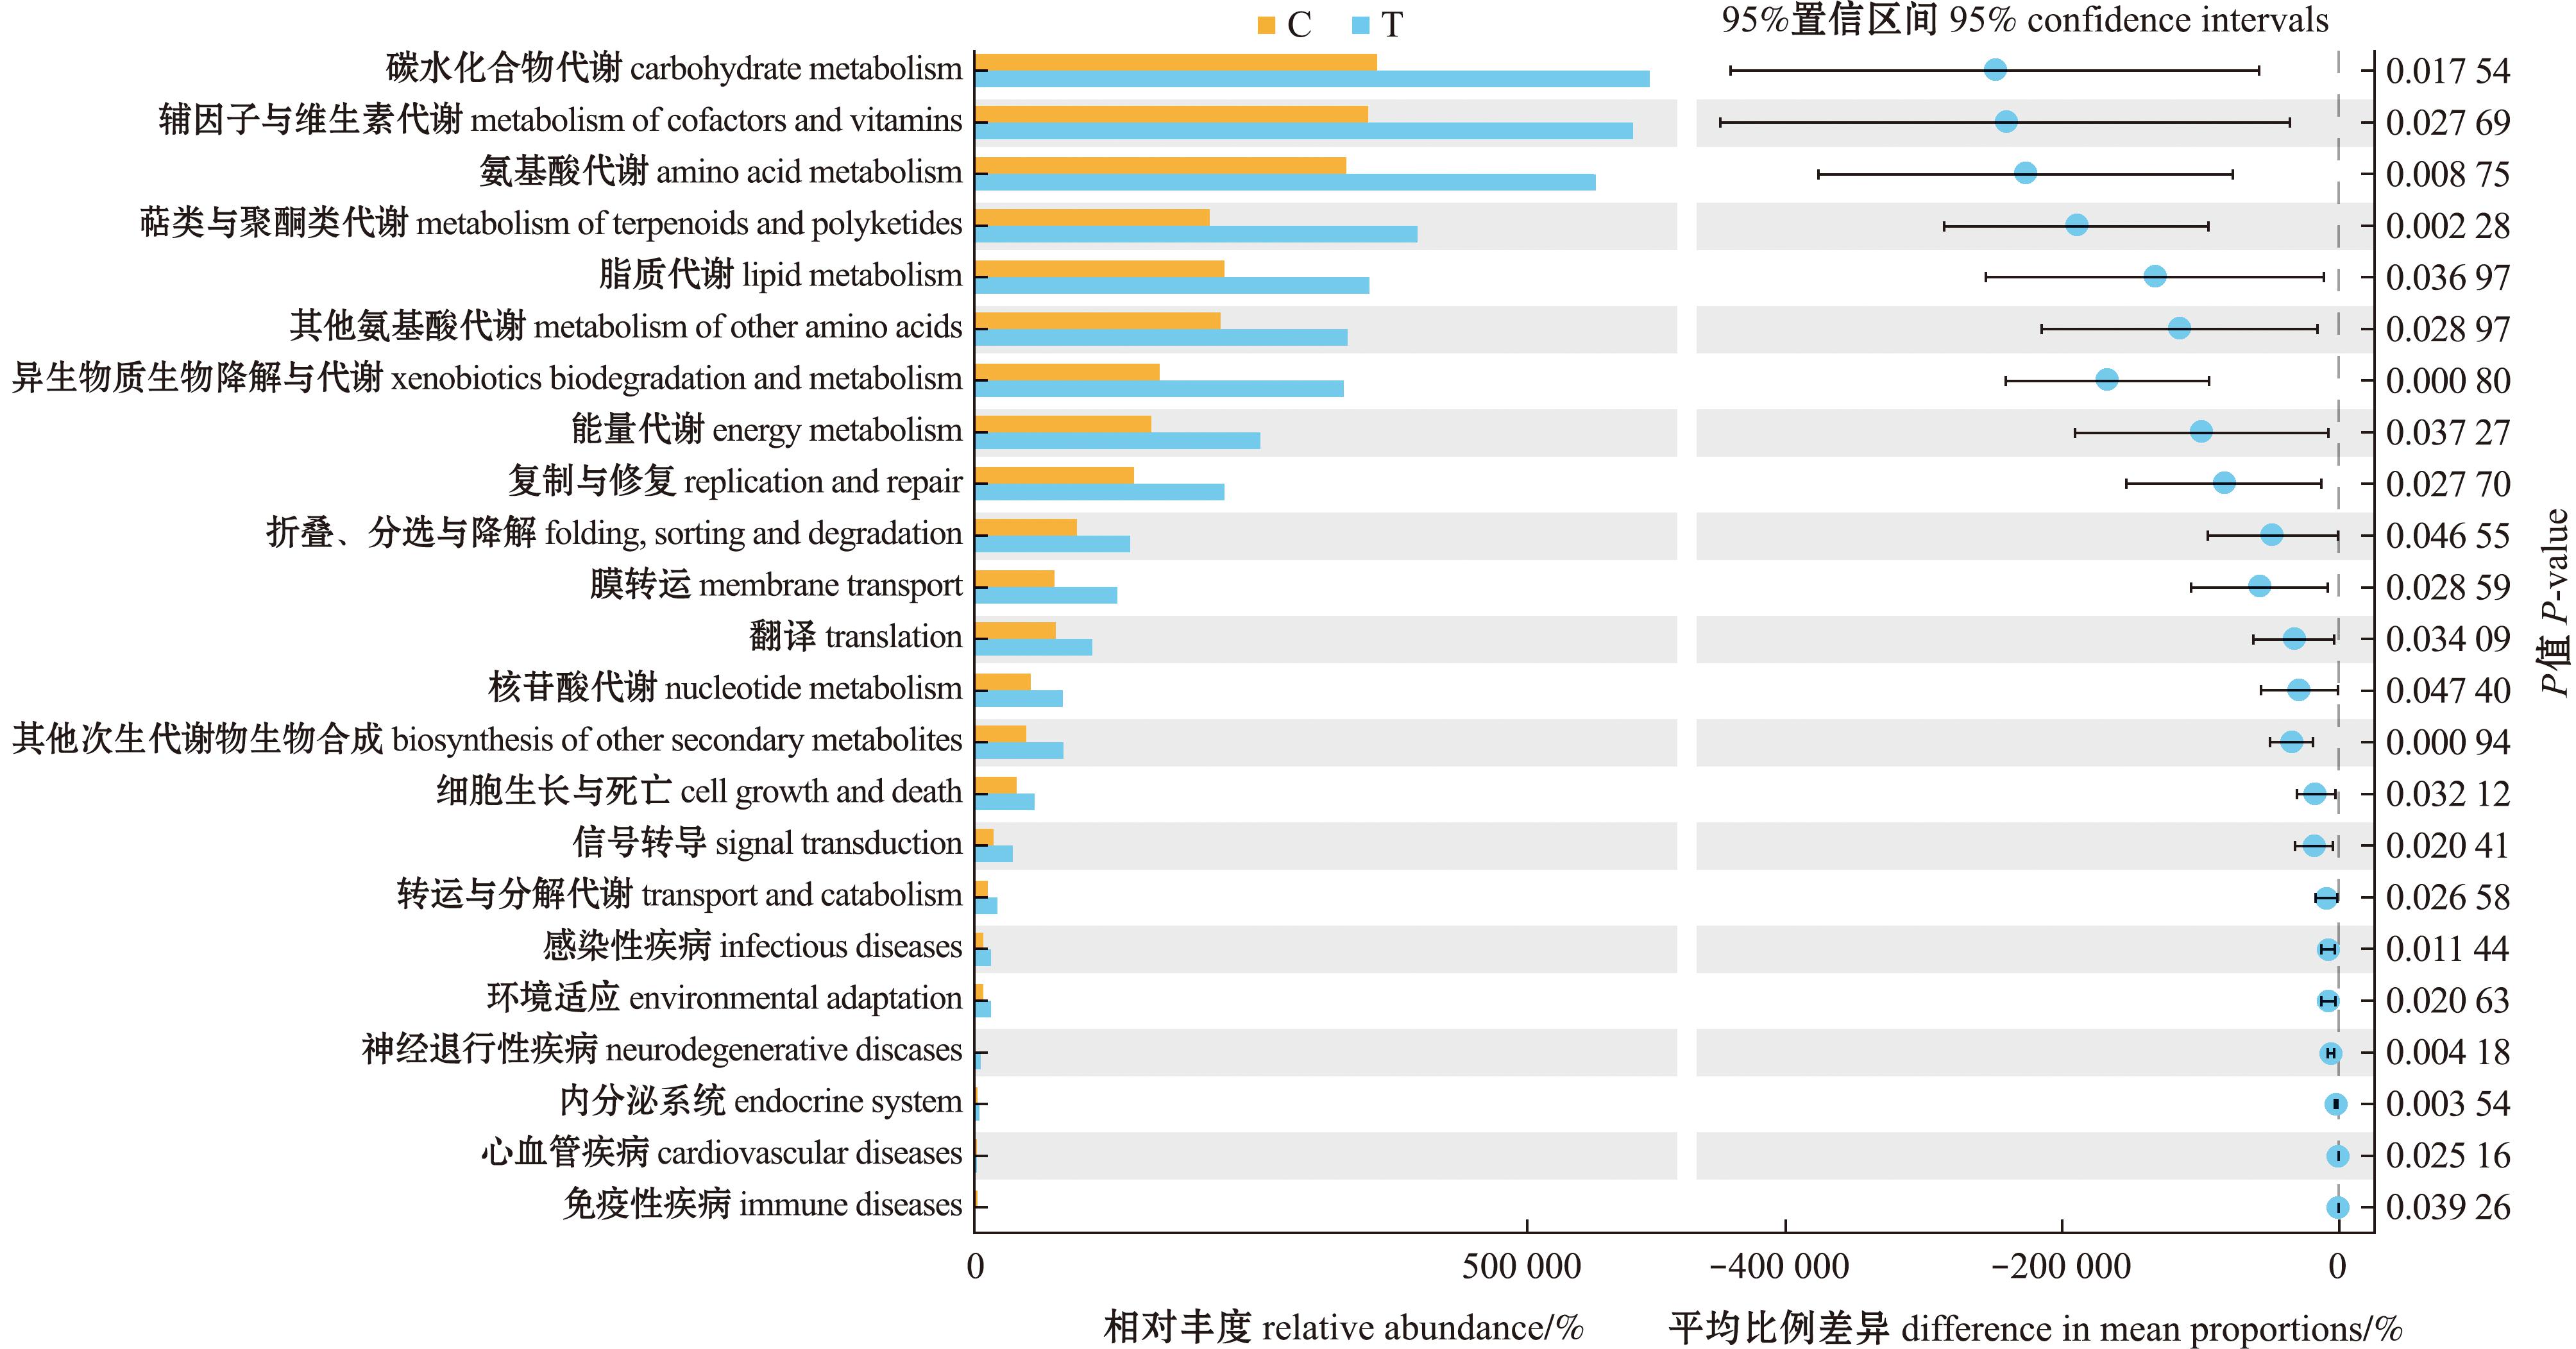
图7 野生与养殖虎斑乌贼肠道微生物功能通路的Welch’s t检验分析
Fig.7 Welch’s t-test analysis of intestinal microbial functional pathways in wild and cultured Sepia pharaonic
二级功能水平分析揭示了功能特异性:养殖组微生物涉及33条代谢通路,而野生组涉及30条。代谢领域,养殖组在碳水化合物代谢和萜类化合物生物合成通路中丰度表现突出,野生组在异源物质降解通路中占优势(P<0.05);遗传信息处理领域,养殖组的DNA复制与修复通路丰度显著升高(P<0.05);人类疾病相关通路,养殖组微生物的感染性疾病和免疫紊乱相关通路显著上调(P<0.05),野生组未检测到神经退行性疾病相关功能。值得注意的是,野生组微生物中未发现“发育”(development)和“排泄系统”(excretory system)相关通路。
2.7 环境因子分析
为明确环境因子对群落组成的驱动作用,本研究中基于物种组成的Bray-Curtis距离矩阵,结合环境因子进行距离-based冗余分析(dbRDA)。结果显示(图8),dbRDA前两轴共解释了89.30%的群落变异(dbRDA1=78.46%,dbRDA2=10.84%),表明该模型能有效反映环境因子与群落结构的关联。
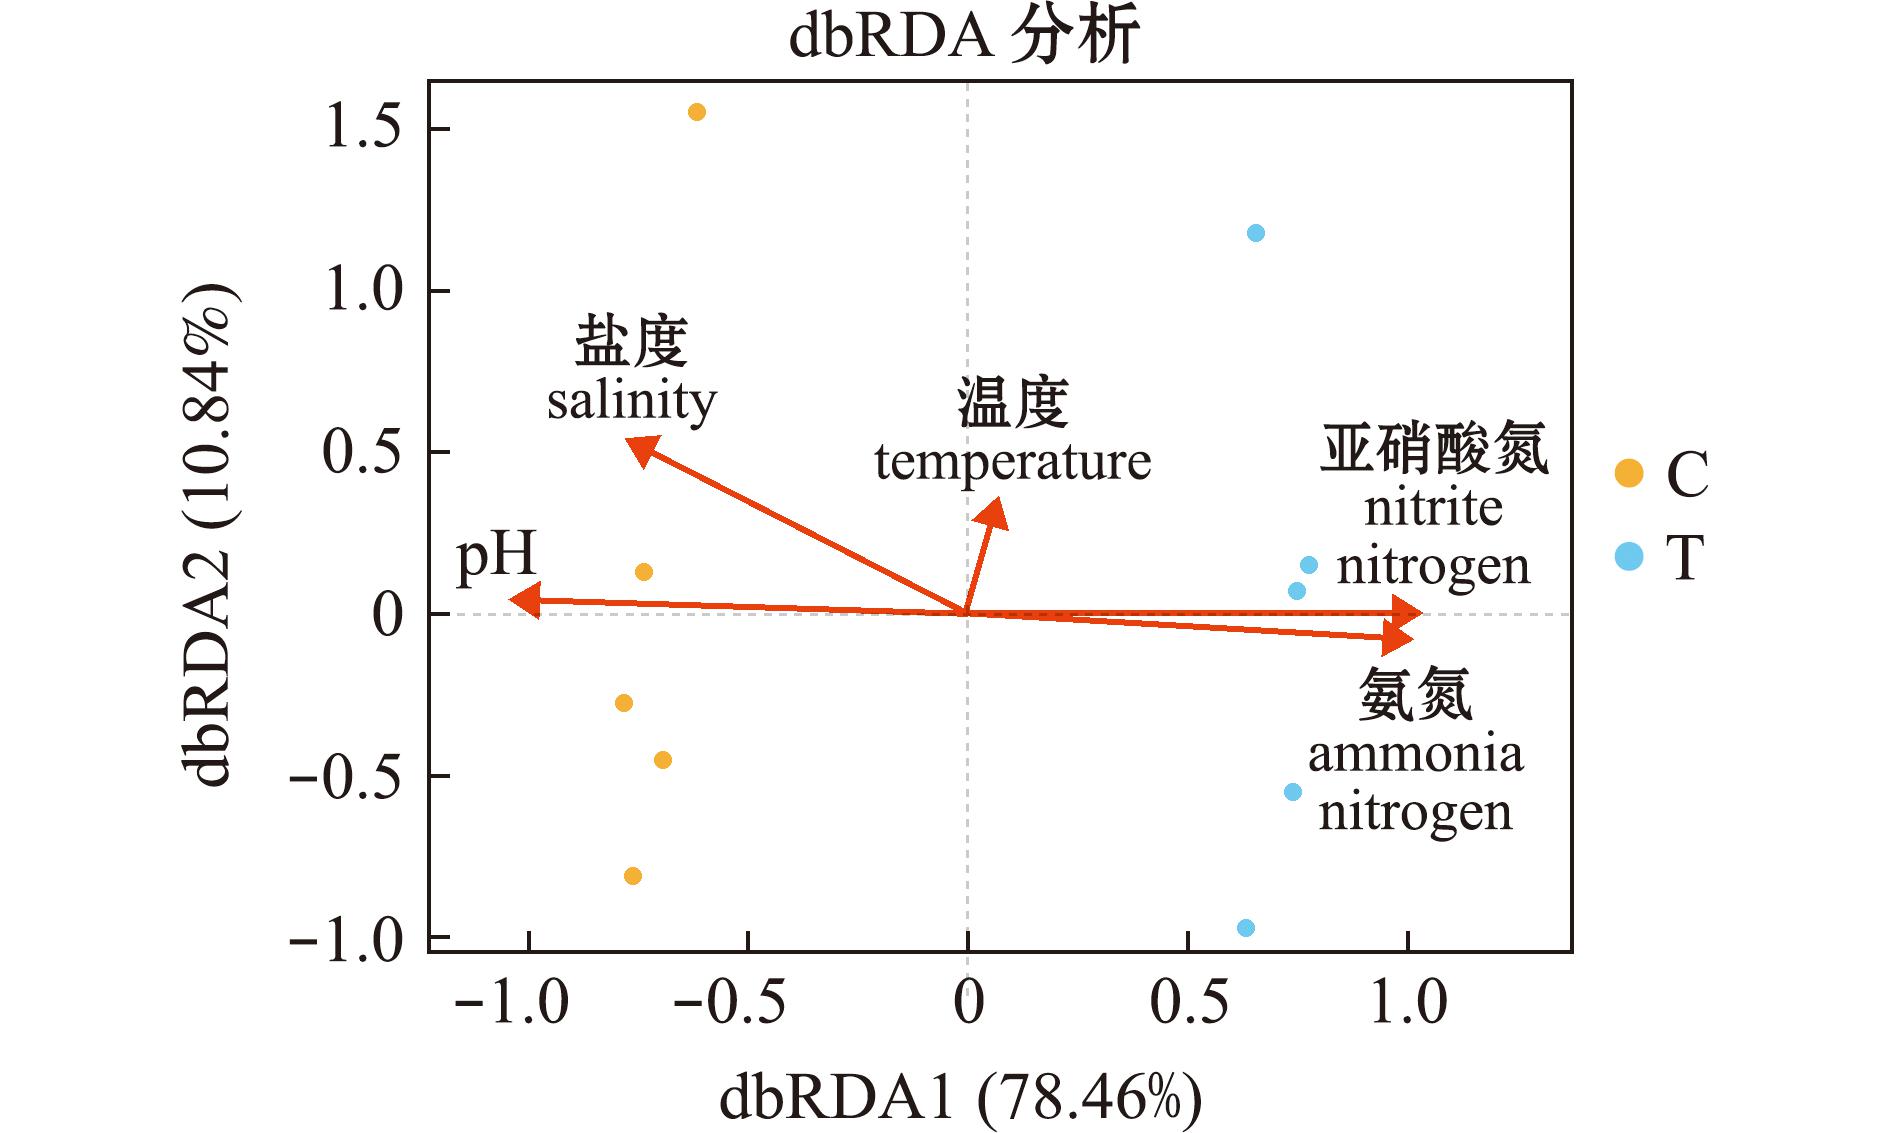
图8 群落组成与环境因子的dbRDA排序分析
Fig.8 dbRDA ordination analysis of community composition and environmental factors
从环境因子的解释力度来看,氨氮和亚硝酸氮与dbRDA1轴呈显著正相关,是驱动该轴变异的核心因子;盐度则与dbRDA1轴呈负相关,对群落结构的影响方向与氮素因子相反;温度主要影响dbRDA2轴,对群落结构的分异具有一定贡献;pH对群落结构的解释力相对较弱。
野生与养殖虎斑乌贼在二维排序空间中呈现明显的聚类特征:野生虎斑乌贼样本主要分布于dbRDA1轴负向区域,与盐度的相关性更显著;养殖虎斑乌贼样本集中于dbRDA1轴正向区域,与氨氮、亚硝酸氮的关联更紧密。这一分布格局表明,两组样本的群落组成差异可能由氮素营养盐(氨氮、亚硝酸氮)和盐度的梯度变化共同驱动。
3 讨论
3.1 肠道微生物群组成差异及环境驱动因素
野生与养殖虎斑乌贼肠道菌群的结构分异,本质上是菌群功能与宿主生存策略、环境适应需求的精准匹配,其核心菌群的结构差异直接对应宿主在营养代谢、健康防御等方面的功能分化的结果。本研究中通过对野生与养殖虎斑乌贼肠道微生物群的分析发现,变形菌门、厚壁菌门和拟杆菌门是两种栖息地条件下虎斑乌贼肠道内的核心优势菌门。该结果与Jiang等[27]在虎斑乌贼饵料转换期肠道微生物群研究中得到的核心菌门组成高度一致,进一步证实了头足类动物肠道核心微生物类群在不同生长阶段及养殖管理条件下具有保守性特征。同时,这一核心菌门组成与现有研究中“变形菌门和厚壁菌门主导海水鱼类肠道”的普遍特征相符[28-30]。基于此推测,水生生物肠道微生物群可能遵循“功能趋同”的进化模式——即虎斑乌贼这类头足类动物与多种海水鱼类等不同类群的水生生物,在长期进化过程中,为适应相似的高蛋白饮食,均优先富集了参与蛋白质代谢的微生物类群。由于虎斑乌贼与多数海水鱼类均以鱼、虾、蟹等高蛋白生物为主要食物,这种富集最终满足了它们对高蛋白食物消化利用的生理需求。
尽管变形菌门、厚壁菌门和拟杆菌门均为野生与养殖虎斑乌贼肠道内的核心菌门,但在两种栖息地条件下,它们的相对丰度存在显著性差异。在门水平上,养殖虎斑乌贼肠道内变形菌门的相对丰度(81.29%)显著高于野生个体(32.20%);反之,野生个体肠道内拟杆菌门(6.49%)和厚壁菌门(13.06%)的相对丰度均高于养殖个体(分别为2.42%和8.72%),且上述差异均具有统计学意义(P<0.05)。从这些核心菌门的功能来看,变形菌门在虎斑乌贼肠道内的相对丰度最高。已有研究表明,该菌门中的细菌可通过参与蛋白质发酵过程,促进蛋白质的消化、分解与吸收[31-33]。对于以鱼、虾、蟹等高蛋白生物为主要食物的虎斑乌贼而言,该功能对维持其正常生理代谢与生长具有重要意义。但同时许多病原菌均位列其中,可导致生物功能失调增加疾病风险[34]。厚壁菌门可通过产生乙酸、丁酸等有益代谢产物及多种抗菌物质,在维持肠道黏膜完整性、调节肠道免疫功能、抑制有害微生物定植等方面发挥关键作用[35],同时存在许多能够促进碳水化合物转化的细菌,有助于提高宿主对碳水化合物的消化能力[36];拟杆菌门的核心功能则聚焦于参与蛋白质和脂质的消化代谢,可辅助宿主分解利用复杂营养物质[37],同时在维持肠道黏膜免疫系统动态平衡中也扮演着重要角色[38]。厚壁菌门和拟杆菌门二者的比例也十分关键,拟杆菌门丰度降低或者厚壁菌门丰度升高均有助于促进宿主体质量增加[39-40]。
在属水平上,野生与养殖虎斑乌贼肠道优势菌属的组成差异更为显著。野生虎斑乌贼肠道内的优势菌属为发光杆菌属(15.84%)和支原体属(12.49%),而养殖个体肠道内的优势菌属为弧菌属(39.08%)和肠杆菌属(11.37%)。已有研究指出,发光杆菌属和支原体属是头足类动物的核心肠道微生物群,在枪乌贼、章鱼等多数头足类物种的肠道内稳定存在,发光杆菌属通常可定植于多种宿主,而支原体属则倾向于表现出宿主特异性定植特征[41]。其中,发光杆菌属可通过合成多不饱和脂肪酸等生物活性物质为宿主提供营养支持,并在增强宿主代谢功能与免疫防御能力方面发挥积极作用[42-44],发光杆菌属的定向调控可能成为提升养殖效益的关键靶点。与之相反,养殖虎斑乌贼肠道内弧菌属的高丰度会显著增加其感染风险,因为该属的许多菌株在高密度养殖环境中易诱导水生生物产生应激反应,进而引发疾病,部分菌株甚至可能对人类健康构成威胁[45],比如,目前已知的弧菌属中,副溶血弧菌(Vibrio parahaemolyticus)自然感染三疣梭子蟹致其急性肝胰腺坏死病[46],坎氏弧菌导致凡纳滨对虾肝胰腺小管细胞脱落、崩解、血细胞浸润[47],新喀里多尼亚弧菌(MS-3)导致海带绿烂病[48]等。支原体属是对养殖鲑鱼健康至关重要的共生菌[49],在头足类动物中的定植通常与宿主特异性进化或宿主生理活动相关[41],目前也有一些研究发现支原体属可在肠道内积极参与氨代谢[50];肠杆菌属作为革兰氏阴性条件致病菌,与免疫抑制相关,是医院感染新生儿败血症及脑膜炎的常见致病因素[51],目前已知产气肠杆菌会致养殖斑点叉尾鮰(Ictalurus punctatus)患肠炎[52],但对虎斑乌贼的影响尚不清楚,未来需结合宏基因组学和体外培养复染等方式进行验证。
3.2 肠道微生物群多样性与环境适应性
野生与养殖虎斑乌贼肠道微生物群组成的显著差异,在微生物多样性及功能特征层面进一步体现。α多样性分析结果显示,野生虎斑乌贼肠道微生物群的丰富度指数显著低于养殖组,多样性指数无显著性差异,这与Zhu等[20]、Mugetti等[53]在海水鱼类研究中的发现一致。推测养殖个体肠道微生物群较高的Chao1指数和ACE指数(物种丰富度指标),可能得益于养殖过程中人工饲料添加的复合益生菌及稳定的养殖环境条件共同作用。这些因素为肠道微生物的生长繁殖提供了更适宜的营养与环境基础,从而促进了微生物丰富度的提升。但Shannon指数和Simpson指数分析结果显示,野生与养殖虎斑乌贼肠道微生物群的这两项指数无显著性差异(P>0.05)。其中Shannon指数综合反映物种丰富度与均匀度,Simpson指数则侧重反映物种均匀度。这一现象表明,尽管养殖环境中可能存在氨氮胁迫、高密度养殖等潜在胁迫因素,且优势菌属的高丰度可能对其他微生物类群产生抑制,但养殖虎斑乌贼肠道微生物群的均匀度仍能保持相对稳定,推测其肠道内可能存在特定的微生物互作机制,以维持群落结构的平衡。
基于布雷-柯蒂斯(Bray-Curtis)距离的主坐标分析(PCoA)结果显示,野生与养殖虎斑乌贼的肠道微生物群沿PCo1轴呈现明显的分离趋势,表明两种栖息地条件下微生物群落结构存在显著差异。该结果与野生和养殖海水鱼类如美洲拟鲽(Pseudopleuronectes americanus)[54]、黄尾鰤(Seriola lalandi)[55]、智利石首鱼(Genypterus chilensis)[37]肠道微生物群显著分离的研究发现相似,进一步说明栖息地差异对水生生物肠道微生物群结构的塑造作用具有普遍性。
结合环境因子分析可见,养殖环境中氨氮(0.15±0.05)mg/L、亚硝酸氮(0.044±0.005)mg/L浓度显著高于野生栖息地(氨氮0.012 mg/L、亚硝酸氮0.002 mg/L)[26],而db-RDA结果显示这两种氮素因子与变形菌门、弧菌属的丰度呈显著正相关,提示养殖环境的氮素富集可能是驱动肠道菌群结构偏移的关键因素,这种“环境-菌群”的关联不仅体现在群落结构差异上,还可能进一步影响宿主生长。在草鱼等水生生物研究中已证实,肠道内特定指示菌群的丰度与宿主生长速率显著相关,且养殖环境调控可通过优化菌群组成间接提升生长性能[56],这提示虎斑乌贼肠道菌群结构差异也可能与其养殖效率相关,需后续结合生长数据深入验证。
4 结论
1)野生与养殖虎斑乌贼肠道菌群组成存在显著差异,核心优势菌门变形菌门、厚壁菌门、拟杆菌门具有保守性,但丰度受环境调控。
2)养殖环境中氨氮、亚硝酸氮累积及饵料结构单一,导致潜在致病菌弧菌属等富集,野生环境更利于有益菌群发光杆菌属、支原体属定植。
3)菌群多样性与功能碳水化合物代谢、异源物质降解等分化是宿主适应不同环境的关键,可为养殖水质调控、益生菌添加提供理论依据。
[1] HAN Q X,JIANG X M.Recent developments in the culture of the cuttlefish,Sepia pharaonis ehrenberg,1831[J].Journal of Shellfish Research,2022,41(2):243-254.
[2] VIDAL E A G,VILLANUEVA R,ANDRADE J P,et al.Cephalopod culture:current status of main biological models and research priorities[J].Advances in Marine Biology,2014,67:1-98.
[3] WEN J,CHEN D H,ZENG L.Comparison in nutritional quality between wild and cultured cuttlefish Sepia pharaonis[J].Chinese Journal of Oceanology and Limnology,2014,32(1):58-64.
[4] BHENDEKAR S,CHELLAPPAN A,MOHAMED K S Stock status of Sepia pharaonis off Maharashtra coast[J].Journal of Coastal Research,2020,95(sup 1):423-431.
[5] HASHEMI S A,DOUSTDAR M.Optimized exploitation of Pharaoh cuttlefish (Sepia pharaonis Ehrenberg,1831) stocks in the Iranian part of Persian Gulf and Oman Sea[J].International Journal of Aquatic Biology,2021,9(2):97-104.
[6] NABHITABHATA J.Mass culture of cephalopods[J].World Aquaculture,1995,26(2):25-29.
[7] JIANG M W,CHEN Q C,ZHOU S N,et al.Optimum weaning method for Pharaoh cuttlefish,Sepia pharaonis Ehrenberg,1831,in small- and large-scale aquaculture[J].Aquaculture Research,2021,52(3):1078-1087.
[8] ZHANG Z M,YANG Q S,LIU H K,et al.Potential functions of the gut microbiome and modulation strategies for improving aquatic animal growth[J].Reviews in Aquaculture,2025,17(1):e12959.
[9] WANG M,TANG C L,ZHANG Z Y,et al.Effect of the gut core microbiota Cetobacterium on the growth,physiology,and nutritional metabolism of Nile tilapia (Oreochromis niloticus)[J].Aquaculture Reports,2025,40:102583.
[10] CHEN X Y,LIU S B,TEAME T,et al.Effect of Bacillus velezensis T23 solid-state fermentation product on growth,gut and liver health,and gut microbiota of common carp (Cyprinus carpio)[J].Aquaculture,2025,596:741733.
[11] ZHANG Y T,HUANG J,JIN W,et al.Comparative analysis of gut microbiota and intestinal transcriptomic profile between fast- and slow-growing American eels (Anguilla rostrata)[J].Aquaculture Reports,2024,36:102087.
[12] WANG J,HOU Y Q,MU L F,et al.Gut microbiota contributes to the intestinal and extraintestinal immune homeostasis by balancing Th17/Treg cells[J].International Immunopharmacology,2024,143:113570.
[13] YU W N,DAI W F,ZHEN T,et al.Characterizing the compositional and functional structures of intestinal micro-flora between healthy and diseased Litopenaeus vannamei[J].Journal of Fishery Sciences of China,2018,42:399-409.
[14] 裴泓霖,王荦,丁君,等.不同饵料对刺参肠道组织及其菌群结构特征的影响研究[J].大连海洋大学学报,2025,40(1):117-125.PEI H L,WANG L,DING J,et al.Effect of different feeds on intestinal tissue and structural characteristics of bacterial community in the sea cucumber (Apostichopus japonicus)[J].Journal of Dalian Ocean University,2025,40(1):117-125.(in Chinese)
[15] 徐晓莹,王鹤,李秀梅,等.投喂冰鲜杂鱼和配合饲料对钝吻黄盖鲽生长性能、肠道结构及菌群多样性的影响[J].大连海洋大学学报,2023,38(2):217-222.XU X Y,WANG H,LI X M,et al.Effects of iced trash fish and formulated diet on growth performance,intestinal structure and microflora diversity of marbled flounder (Pseudopleuronectes yokohamae)[J].Journal of Dalian Fisheries University,2023,38(2):217-222.(in Chinese)
[16] XU Y,JIANG Y,HOU J L,et al.Comparative profiling of the skin and gut microbiota during metamorphosis in Chinese spiny frogs (Quasipaa spinosa) highlights microbial communities involved in disease pathogenesis[J].Aquaculture,2024,585:740726.
[17] ZHANG Y,WEN B,MENG L J,et al.Dynamic changes of gut microbiota of Discus fish (Symphysodon haraldi) at different feeding stages[J].Aquaculture,2021,531:735912.
[18] DEHLER C E,SECOMBES C J,MARTIN S A M.Environmental and physiological factors shape the gut microbiota of Atlantic salmon parr (Salmo salar L.)[J].Aquaculture,2017,467:149-157.
[19] SUN P,ZHANG H,JIANG Y Z,et al.Relationships between the gut microbiota of juvenile black sea bream (Acanthopagrus schlegelii) and associated environment compartments in different habitats[J].Microorganisms,2021,9(12):2557.
[20] ZHU K,ZHANG S S,XU K D,et al.Structural analysis and functional prediction of gut microbiota in wild and cultured striped knifejaw (Oplegnathus fasciatus)[J].Journal of Marine Science and Engineering,2024,12(12):2275.
[21] MUHAMMAD A M,YANG C,LIU B,et al.Comparative analysis of meat quality and hindgut microbiota of cultured and wild bighead carp (Hypophthalmichthys nobilis,Richardson 1845) from the Yangtze River area[J].Microorganisms,2024,13(1):20.
[22] HUANG X L,LI Q,LI W J,et al.Rabbitfish (Siganus oramin) gut microbiota description of farmed and wild specimens[J].Aquaculture Reports,2024,35:101928.
[23] SANTIB
 EZ P,ROMALDE J,MALDONADO J,et al.First characterization of the gut microbiome associated with Mytilus chilensis collected at a mussel farm and from a natural environment in Chile[J].Aquaculture,2022,548:737644.
[24] TAN C K,NATRAH I,SUYUB I B,et al.Comparative study of gut microbiota in wild and captive Malaysian Mahseer (Tor tambroides)[J].MicrobiologyOpen,2019,8(5):e00734.
[25] 蒋文贤,陈晓梅,刘威,等.琼州海峡浮游动物群落结构特征及其环境影响因素[J].中国海洋大学学报(自然科学版),2025,55(5):38-48.JIANG W X,CHEN X M,LIU W,et al.Characteristics of zooplankton community structure in Qiongzhou strait,China and its influencing environmental factors[J].Periodical of Ocean University of China(Natural Science Edition),2025,55(5):38-48.(in Chinese)
[26] DU Y X,REN Z B,ZHONG Y P,et al.Spatiotemporal pattern of coastal water pollution and its driving factors:implications for improving water environment along Hainan Island,China[J].Frontiers in Microbiology,2024,15:1383882.
[27] JIANG M W,XIAO W C,YE J T,et al.Effects of feed transition on digestive tract digestive enzyme,morphology and intestinal community in cuttlefish (Sepia pharaonis)[J].Frontiers in Marine Science,2022,9:941488.
[28] DONG H B,SUN Y X,DUAN Y F,et al.The effect of teprenone on the intestinal morphology and microbial community of Chinese sea bass (Lateolabrax maculatus) under intermittent hypoxic stress[J].Fish Physiology and Biochemistry,2020,46(5):1873-1882.
[29] JOHNY T K,PUTHUSSERI R M,BHAT S G.Metagenomic landscape of taxonomy,metabolic potential and resistome of Sardinella longiceps gut microbiome[J].Archives of Microbiology,2021,204(1):87.
[30] LUO L,LIU S Y,CHEN B P,et al.Chronic ammonia stress caused disorder of intestinal microbiota and damaged intestinal structure and function in yellow catfish (Pelteobagrus fulvidraco)[J].Aquaculture,2024,581:740428.
[31] LAMENDELLA R,SANTO DOMINGO J W,GHOSH S,et al.Comparative fecal metagenomics unveils unique functional capacity of the swine gut[J].BMC Microbiology,2011,11(1):103.
[32] REGMI P R,METZLER-ZEBELI B U,G NZLE M G,et al.Starch with high amylose content and low in vitro digestibility increases intestinal nutrient flow and microbial fermentation and selectively promotes bifidobacteria in pigs[J].The Journal of Nutrition,2011,141(7):1273-1280.
[33] SMRIGA S,SANDIN S A,AZAM F.Abundance,diversity,and activity of microbial assemblages associated with coral reef fish guts and feces[J].FEMS Microbiology Ecology,2010,73(1):31-42.
[34] SHIN N R,WHON T W,BAE J W.Proteobacteria:microbial signature of dysbiosis in gut microbiota[J].Trends in Biotechnology,2015,33(9):496-503.
[35] JAMI M,GHANBARI M,KNEIFEL W,et al.Phylogenetic diversity and biological activity of culturable Actinobacteria isolated from freshwater fish gut microbiota[J].Microbiological Research,2015,175:6-15.
[36] EVANS N J,BROWN J M,MURRAY R D,et al.Characterization of novel bovine gastrointestinal tract Treponema isolates and comparison with bovine digital dermatitis treponemes[J].Applied and Environmental Microbiology,2011,77(1):138-147.
[37] ROMERO J,D AZ O,MIRANDA C D,et al.Red cusk-eel (Genypterus chilensis) gut microbiota description of wild and aquaculture specimens[J].Microorganisms,2022,10(1):105.
[38] SHEN F,ZHENG R D,SUN X Q,et al.Gut microbiota dysbiosis in patients with non-alcoholic fatty liver disease[J].Hepatobiliary &Pancreatic Diseases International,2017,16(4):375-381.
[39] SUN M Z,WANG Q Y,ZHANG M M,et al.Leuconostoc pseudomesenteroides improves microbiota dysbiosis and liver metabolism imbalance and ameliorates the correlation between dihydroceramide and strains of Firmicutes and Proteobacteria in high fat diet obese mice[J].Food &Function,2020,11(8):6855-6865.
[40] CHEN Y H,CHIU C C,HUNG S W,et al.Gnotobiotic mice inoculated with Firmicutes,but not Bacteroidetes,deteriorate nonalcoholic fatty liver disease severity by modulating hepatic lipid metabolism[J].Nutrition Research,2019,69:20-29.
[41] KANG W,KIM P S,TAK E J,et al.Host phylogeny,habitat,and diet are main drivers of the cephalopod and mollusk gut microbiome[J].Animal Microbiome,2022,4(1):30.
[42] MOI I M,LEOW A T C,ALI M S M,et al.Polyunsaturated fatty acids in marine bacteria and strategies to enhance their production[J].Applied Microbiology and Biotechnology,2018,102(14):5811-5826.
[43] WANG A R,ZHANG Z,DING Q W,et al.Intestinal Cetobacterium and acetate modify glucose homeostasis via parasympathetic activation in zebrafish[J].Gut Microbes,2021,13(1):1-15.
[44] ZHANG Z Y,FAN Z J,YI M M,et al.Characterization of the core gut microbiota of Nile tilapia (Oreochromis niloticus):indication of a putative novel Cetobacterium species and analysis of its potential function on nutrition[J].Archives of Microbiology,2022,204(12):690.
[45] PURGAR  D,et al.Assessment of Vibrio spp. abundance as a water quality indicator:Insights from Mali Ston Bay in the Adriatic Sea[J].Estuarine,Coastal and Shelf Science,2023,295:108558.
[46] 郝景伟,高保全,王崇,等.致急性肝胰腺坏死病副溶血弧菌(VpAHPND)自然感染三疣梭子蟹[J].水产学报,2019,43(7):1647-1660.HAO J W,GAO B Q,WANG C,et al.Natural infection of Portunus trituberculatus with acute hepatopancreas necrosis disease causing by Vibrio parahaemolyticus (VpAHPND)[J].Journal of Fisheries of China,2019,43(7):1647-1660.(in Chinese)
[47] 李锦锦,洪宝华,倪思圳,等.凡纳滨对虾中发光坎氏弧菌的分离、鉴定及致病性[J].水产学报,2021,45(4):600-612.LI J J,HONG B H,NI S Z,et al.Isolation,identification and pathogenicity analysis of luminous Vibrio campbellii from Litopenaeus vannamei[J].Journal of Fisheries of China,2021,45(4):600-612.(in Chinese)
[48] 高欣,蔡玲,张吉美,等.一株诱导海带绿烂病的条件致病菌:新喀里多尼亚弧菌MS-3的分离与鉴定[J].中国海洋大学学报(自然科学版),2025,55(4):71-80.GAO X,CAI L,ZHANG J M,et al.Isolation and identification of Vibrio neocaledonicus MS-3,an opportunistic pathogenic bacterium causing green-rotten disease of Saccharina japonica[J].Periodical of Ocean University of China(Natural Science Edition),2025,55(4):71-80.(in Chinese)
[49] RIMOLDI S,ANTONINI M,GASCO L,et al.Intestinal microbial communities of rainbow trout (Oncorhynchus mykiss) may be improved by feeding a Hermetia illucens meal/low-fishmeal diet[J].Fish Physiology and Biochemistry,2021,47(2):365-380.
[50] RASMUSSEN J A,VILLUMSEN K R,DUCH NE D A,et al.Genome-resolved metagenomics suggests a mutualistic relationship between Mycoplasma and salmonid hosts[J].Communications Biology,2021,4:579.
[51] STOCK I,MÜLLER A,BECKER K.Enterobacter spp.as opportunistic pathogens in aquatic animals:prevalence,virulence and antimicrobial resistance[J].Aquaculture Reports,2022,28:101562.
[52] CAO H,AN J,YANG Y,et al.Enterobacter aerogenes:an emerging pathogen for enteritis in farmed channel catfish Ictalurus punctatus[J].Israeli Journal of Aquaculture-Bamidgeh,2017,69:1-7.
[53] MUGETTI D,PASTORINO P,BELTRAMO C,et al.The gut microbiota of farmed and wild brook trout (Salvelinus fontinalis):evaluation of feed-related differences using 16S rRNA gene metabarcoding[J].Microorganisms,2023,11(7):1636.
[54] SALAS LEIVA J,OPAZO R,REMOND C,et al.Characterization of the intestinal microbiota of wild caught and farmed fine flounder (Paralichthys adspersus)[J].Latin American Journal of Aquatic Research,2017,45(2):370-378.
[55] RAMREZ C,ROMERO J.The microbiome of Seriola lalandi of wild and aquaculture origin reveals differences in composition and potential function[J].Frontiers in Microbiology,2017,8:1844.
[56] ZHANG Z M,CHEN W,XU T T,et al.Exploring the indicator gut microbiota taxa in grass carp (Ctenopharyngodon idella):correlations with growth rates[J].Aquaculture,2025,599:742080.